 DynaDock 灵动对接
1. 结果摘要
Vina docking score
-8.20
Backbone RMSD
1.42 Å
H-bonds
0.0
配体结合自由能
-135.93 kJ/mol
2. 结构稳定性分析
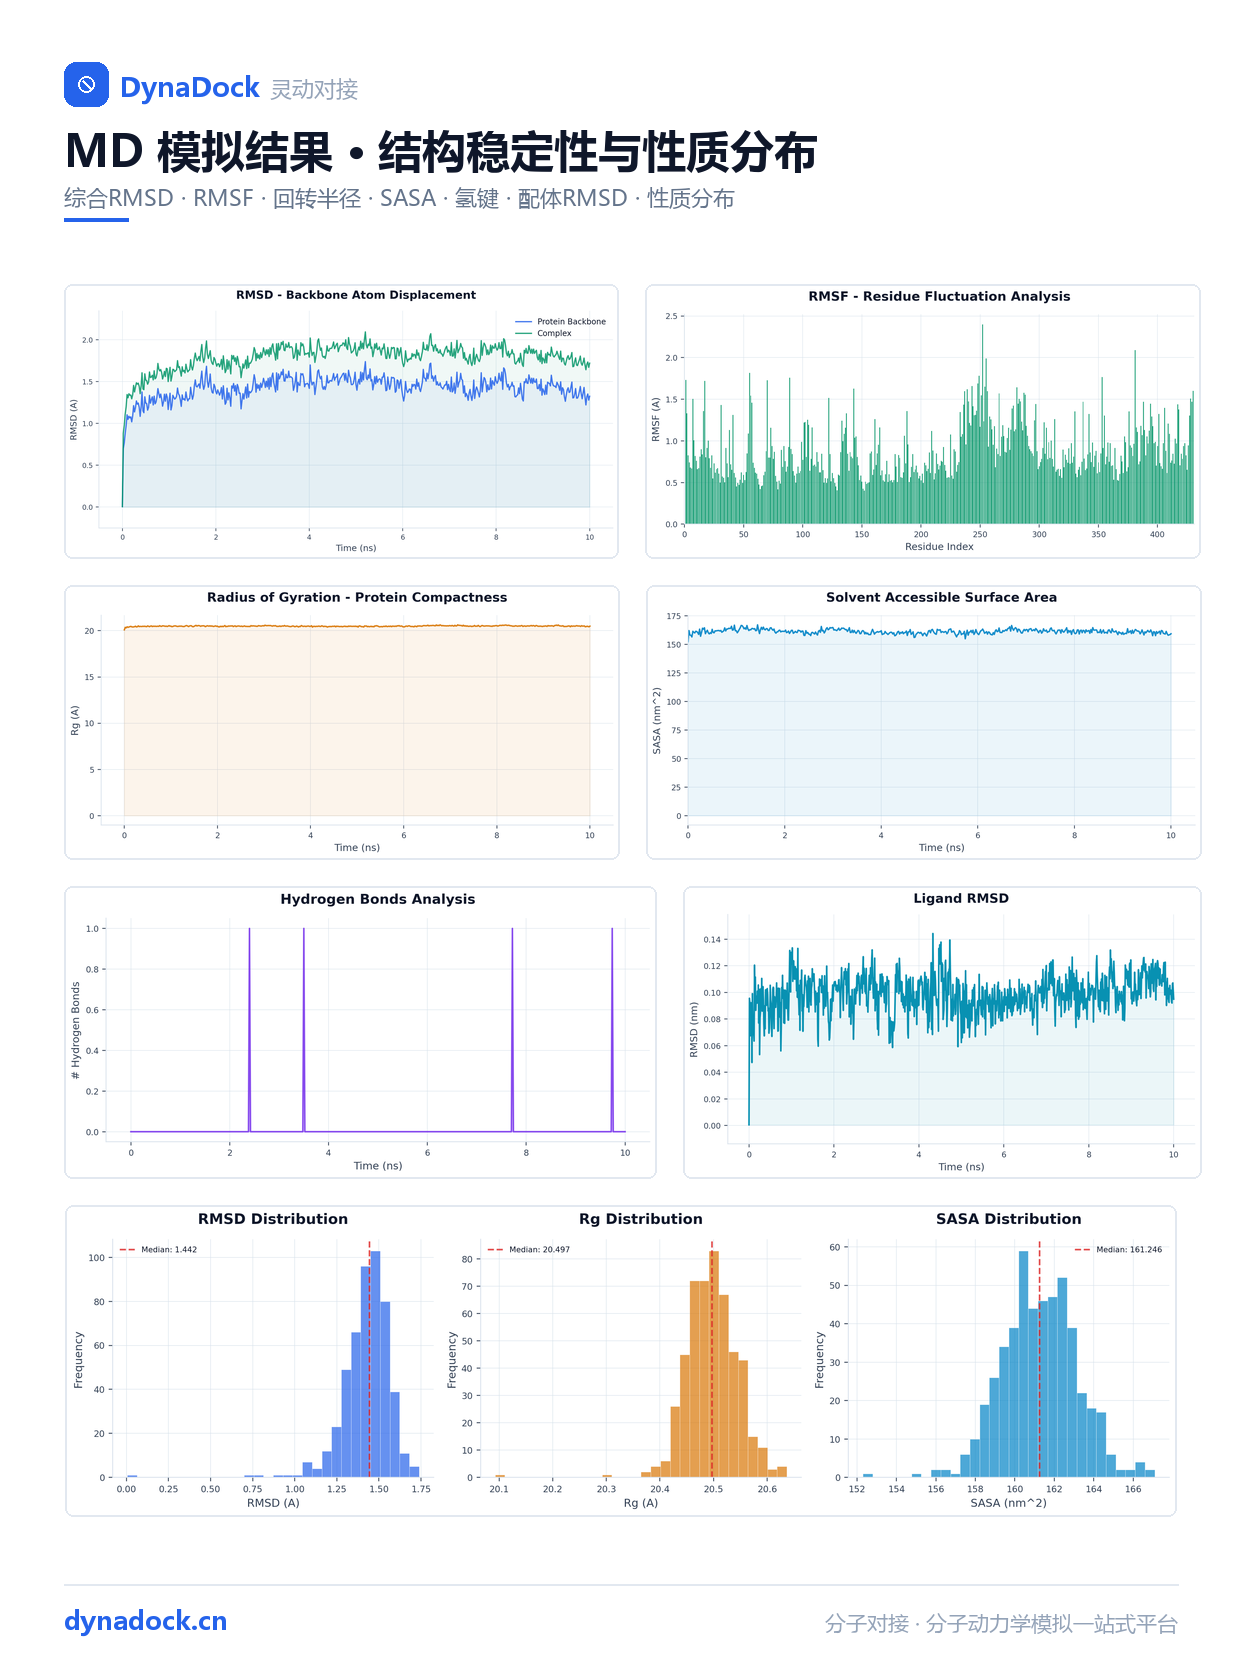
本板块通过 6 项核心指标评估 MD 体系的结构稳定性。数据来源:GROMACS rms / rmsf / gyrate / sasa / hbond 模块。合理范围依据 Amber99SB-ILDN 力场下 100 ns 级生产模拟的典型统计表现。
2.1 蛋白质骨架 RMSD
2.2 蛋白-配体-复合物 RMSD
2.3 残基均方根波动 RMSF
2.4 回转半径 Rg
2.5 溶剂可及表面积 SASA
2.6 蛋白-配体氢键数
2.1 蛋白质骨架 RMSD:骨架 Cα 原子相对参考构象的均方根偏差,衡量蛋白整体结构偏离程度。小蛋白(<100 aa)合理范围 0.1–0.15 nm(1–1.5 Å);中等蛋白(100–300 aa)0.1–0.25 nm;大蛋白/复合物可达 0.3–0.4 nm。前 10% 时间上升属平衡期,之后应趋于平稳。
2.2 蛋白-配体-复合物 RMSD:蛋白骨架、配体与全复合物 RMSD 同图对比。配体 RMSD 应接近或略高于蛋白骨架;若配体 RMSD 远大于蛋白(>0.5 nm),提示配体在口袋内不稳定或发生位移。
2.3 残基均方根波动 RMSF:每个残基 Cα 在轨迹中的均方根波动,反映残基级柔性。二级结构区(α-螺旋 / β-折叠)通常 <0.1 nm;loop 区 0.1–0.3 nm;末端可达 0.4–0.6 nm。结合口袋残基若 RMSF >0.2 nm,需关注是否影响配体结合。
2.4 回转半径 Rg:蛋白质原子相对质心的回转半径,衡量整体紧凑程度。紧凑球状蛋白 1.4–1.8 nm;松散蛋白 / 含大 loop 2.0–2.5 nm。模拟期间 Rg 波动应 <5%,持续单向变化提示蛋白发生折叠或解折叠。
2.5 溶剂可及表面积 SASA:蛋白质表面与溶剂接触的面积。球状蛋白 80–150 nm²;模拟期间应平稳,持续上升提示蛋白展开;配体结合后 SASA 可能略降(埋藏结合界面)。
2.6 蛋白-配体氢键数:蛋白与配体间氢键数量随时间变化。药物-蛋白复合物通常 1–5 个氢键;高亲和力配体 3–7 个。模拟期间氢键数应稳定,不应出现长时间归零(提示配体脱离)。
2.2 蛋白-配体-复合物 RMSD:蛋白骨架、配体与全复合物 RMSD 同图对比。配体 RMSD 应接近或略高于蛋白骨架;若配体 RMSD 远大于蛋白(>0.5 nm),提示配体在口袋内不稳定或发生位移。
2.3 残基均方根波动 RMSF:每个残基 Cα 在轨迹中的均方根波动,反映残基级柔性。二级结构区(α-螺旋 / β-折叠)通常 <0.1 nm;loop 区 0.1–0.3 nm;末端可达 0.4–0.6 nm。结合口袋残基若 RMSF >0.2 nm,需关注是否影响配体结合。
2.4 回转半径 Rg:蛋白质原子相对质心的回转半径,衡量整体紧凑程度。紧凑球状蛋白 1.4–1.8 nm;松散蛋白 / 含大 loop 2.0–2.5 nm。模拟期间 Rg 波动应 <5%,持续单向变化提示蛋白发生折叠或解折叠。
2.5 溶剂可及表面积 SASA:蛋白质表面与溶剂接触的面积。球状蛋白 80–150 nm²;模拟期间应平稳,持续上升提示蛋白展开;配体结合后 SASA 可能略降(埋藏结合界面)。
2.6 蛋白-配体氢键数:蛋白与配体间氢键数量随时间变化。药物-蛋白复合物通常 1–5 个氢键;高亲和力配体 3–7 个。模拟期间氢键数应稳定,不应出现长时间归零(提示配体脱离)。
3. 能量分析
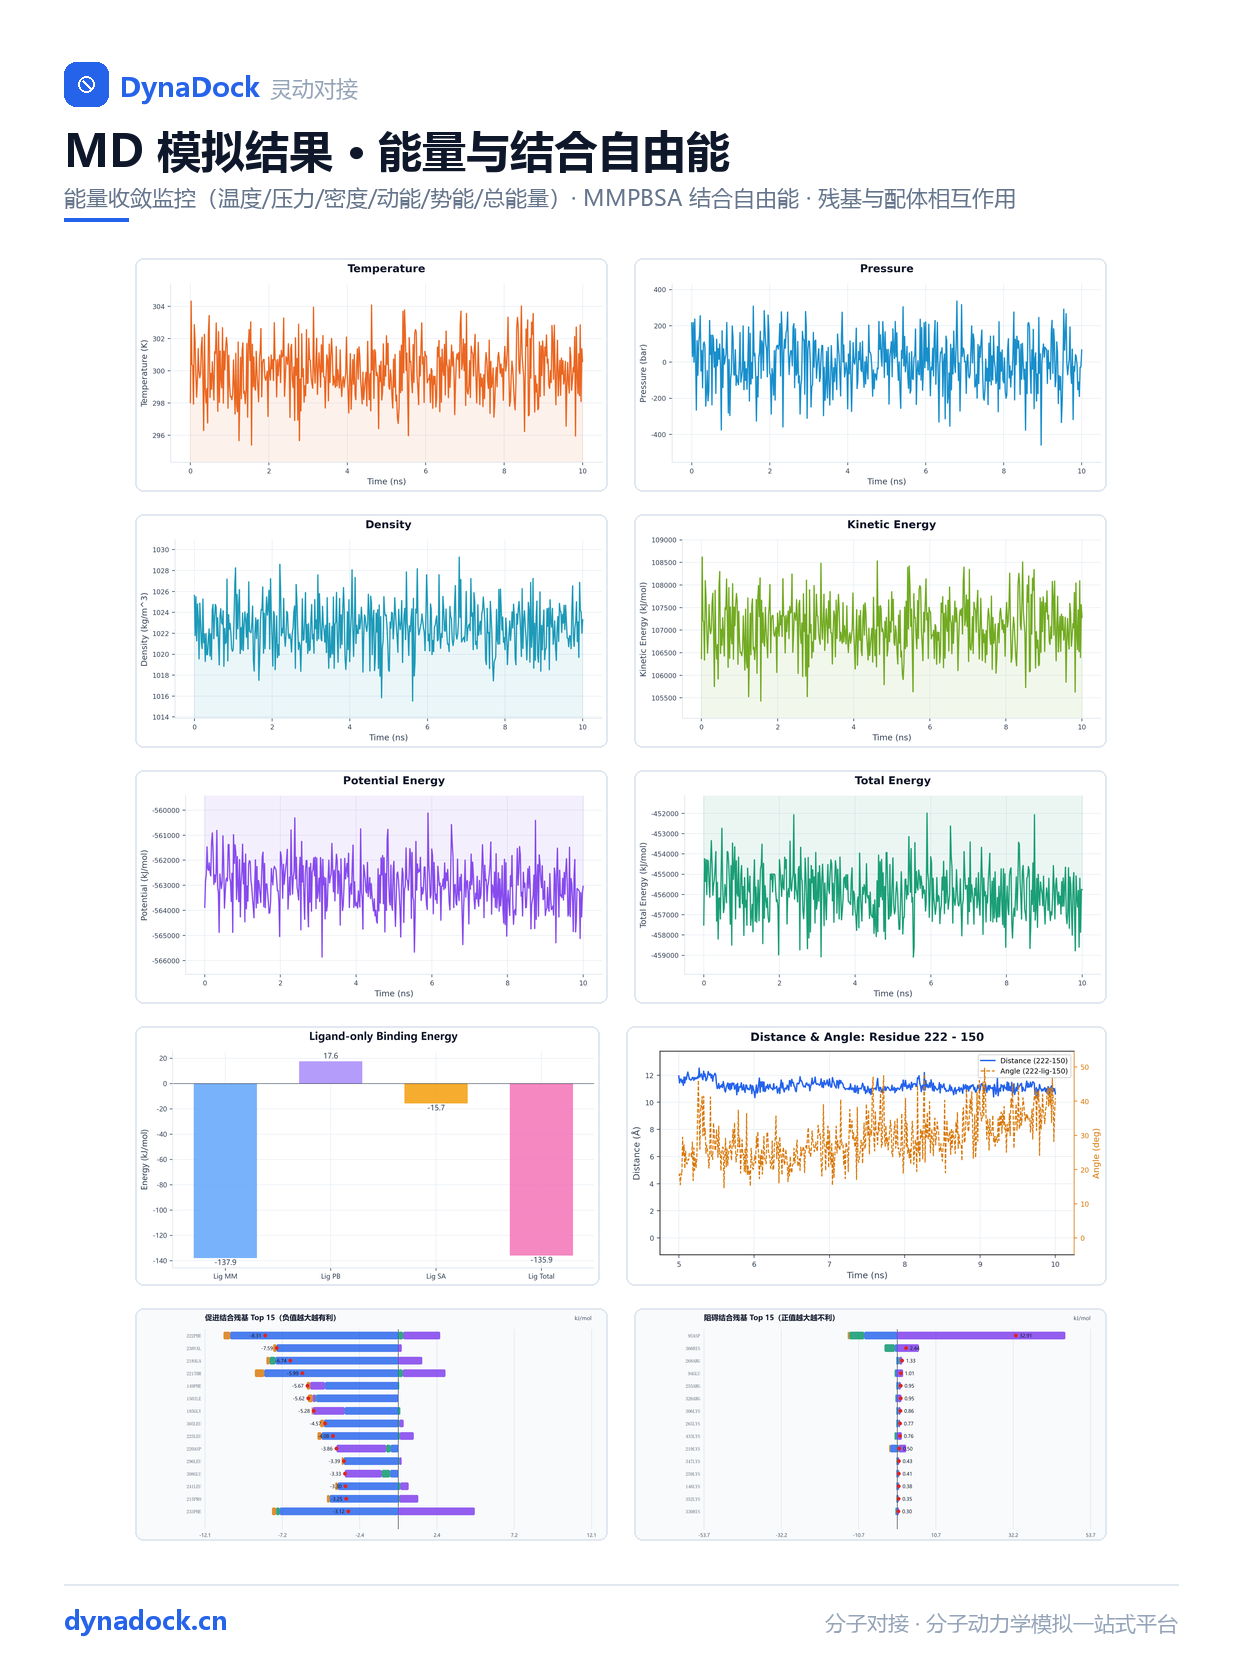
本板块通过 6 项热力学指标验证 MD 模拟是否正确收敛。数据来源:GROMACS 能量输出(md_0_10_*.xvg)。所有数值反映 NPT 系综平衡后的稳态表现。
3.1 体系温度
3.2 体系压力
3.3 体系密度
3.4 动能
3.5 势能
3.6 总能量
3.1 体系温度:体系瞬时温度。NVT / NPT 平衡后应稳定在 298–310 K(25–37℃),波动 ±5 K 属正常。剧烈漂移(>20 K)提示热浴耦合失败或体系未平衡。
3.2 体系压力:体系瞬时压力。1 bar ± 100 bar 属正常(液态水压缩性小,波动天然较大)。平均值应接近 1 bar;持续偏离提示压缩率或平衡参数存在问题。
3.3 体系密度:体系平均密度,是 NPT 平衡最关键的指标之一。SPC / TIP3P 水盒子约 970–1000 kg/m³;含蛋白体系略高。平衡后波动 <1%,持续上升或下降提示盒子未平衡或压力耦合异常。
3.4 动能:体系所有原子的动能总和,严格正比于温度。数值与体系大小、原子数成正比。平衡后应稳定波动,不出现单调漂移;波动幅度与温度波动一致。
3.5 势能:体系所有相互作用能之和(键合 + 非键合),反映构象能量状态。正常为负值(吸引为主),绝对值越低越稳定。平衡后应趋于平稳,持续下降提示体系仍在松弛;剧烈跳变提示出现数值不稳定。
3.6 总能量:动能 + 势能,NVE 系综下应守恒;NPT 下用于检查能量漂移趋势。平衡后应平稳波动;NPT 下总能量可能略有漂移(与热浴 / 压浴交换能量),但不应出现突变。持续单调漂移 >1% 提示积分步长或约束设置存在问题。
3.2 体系压力:体系瞬时压力。1 bar ± 100 bar 属正常(液态水压缩性小,波动天然较大)。平均值应接近 1 bar;持续偏离提示压缩率或平衡参数存在问题。
3.3 体系密度:体系平均密度,是 NPT 平衡最关键的指标之一。SPC / TIP3P 水盒子约 970–1000 kg/m³;含蛋白体系略高。平衡后波动 <1%,持续上升或下降提示盒子未平衡或压力耦合异常。
3.4 动能:体系所有原子的动能总和,严格正比于温度。数值与体系大小、原子数成正比。平衡后应稳定波动,不出现单调漂移;波动幅度与温度波动一致。
3.5 势能:体系所有相互作用能之和(键合 + 非键合),反映构象能量状态。正常为负值(吸引为主),绝对值越低越稳定。平衡后应趋于平稳,持续下降提示体系仍在松弛;剧烈跳变提示出现数值不稳定。
3.6 总能量:动能 + 势能,NVE 系综下应守恒;NPT 下用于检查能量漂移趋势。平衡后应平稳波动;NPT 下总能量可能略有漂移(与热浴 / 压浴交换能量),但不应出现突变。持续单调漂移 >1% 提示积分步长或约束设置存在问题。
4. 配体结合能
本板块仅展示配体单独结合能(mol_type=Lig 残基贡献)。数据来源:APBS 3.4.1 + 自研脚本残基分解结果,仅统计配体侧能量分量。负值表示有利于结合。
4.1 配体单独结合能(Ligand-only Binding Energy)
仅累加残基分解中 mol_type=Lig 的所有行求和,反映小分子自身对结合能的能量分量贡献。图表由 matplotlib 生成。
4.1 配体单独结合能
| 项目 | 数值 (kJ/mol) | 解释 |
|---|---|---|
| 配体 MM (Lig MM) | -137.890 | 配体残基的分子力学贡献(范德华 VDW + 库仑 COU 相互作用)。 |
| 配体 PB (Lig PB) | 17.630 | 配体残基的极性溶剂化贡献(PBSA 方法)。 |
| 配体 SA (Lig SA) | -15.670 | 配体残基的非极性溶剂化贡献(疏水效应)。 |
| 配体合计 (Lig Total) | -135.930 | 配体单独对结合能的贡献 = Lig MM + Lig PB + Lig SA(不含熵校正项)。 |
判读提示:Lig MM 通常为负值(范德华+库仑吸引),是主要驱动力;Lig PB 通常为正值(极性去溶剂化惩罚);Lig SA 通常为较小负值(疏水效应)。合计越负表示配体侧能量越有利于结合。
4.2 结合强度参考表
dG = RTln(Ki) = -RTln(KA) | Ki = 1/KA = exp(dG/RT) = IC50 = EC50 | T = 298.15 K, R = 8.314e-3 kJ/(mol·K)
| M (mol/L) | m/u/pM | dG (kcal/mol) | dG (kJ/mol) | Affinity |
|---|---|---|---|---|
| 0.1 | 100 mM | -1.364 | -5.708 | |
| 0.01 | 10 mM | -2.728 | -11.416 | |
| 0.001 | 1 mM | -4.093 | -17.124 | |
| 0.0001 | 100 μM | -5.457 | -22.832 | Weak |
| 0.00001 | 10 μM | -6.821 | -28.540 | |
| 1.0E-06 | 1 μM | -8.185 | -34.248 | Medium |
| 1.0E-07 | 100 nM | -9.550 | -39.956 | |
| 1.0E-08 | 10 nM | -10.914 | -45.664 | |
| 1.0E-09 | 1 nM | -12.278 | -51.372 | Strong |
| 1.0E-10 | 100 pM | -13.642 | -57.080 | |
| 1.0E-11 | 10 pM | -15.007 | -62.788 | |
| 1.0E-12 | 1 pM | -16.371 | -68.496 | Very strong |
本体系配体结合自由能 dG = -135.930 kJ/mol(-32.488 kcal/mol), Ki = 1.530e-24 M (0.00 pM),结合强度判定:Very strong — 极强结合 (<1 nM)
5. 自由能景观 (FEL)
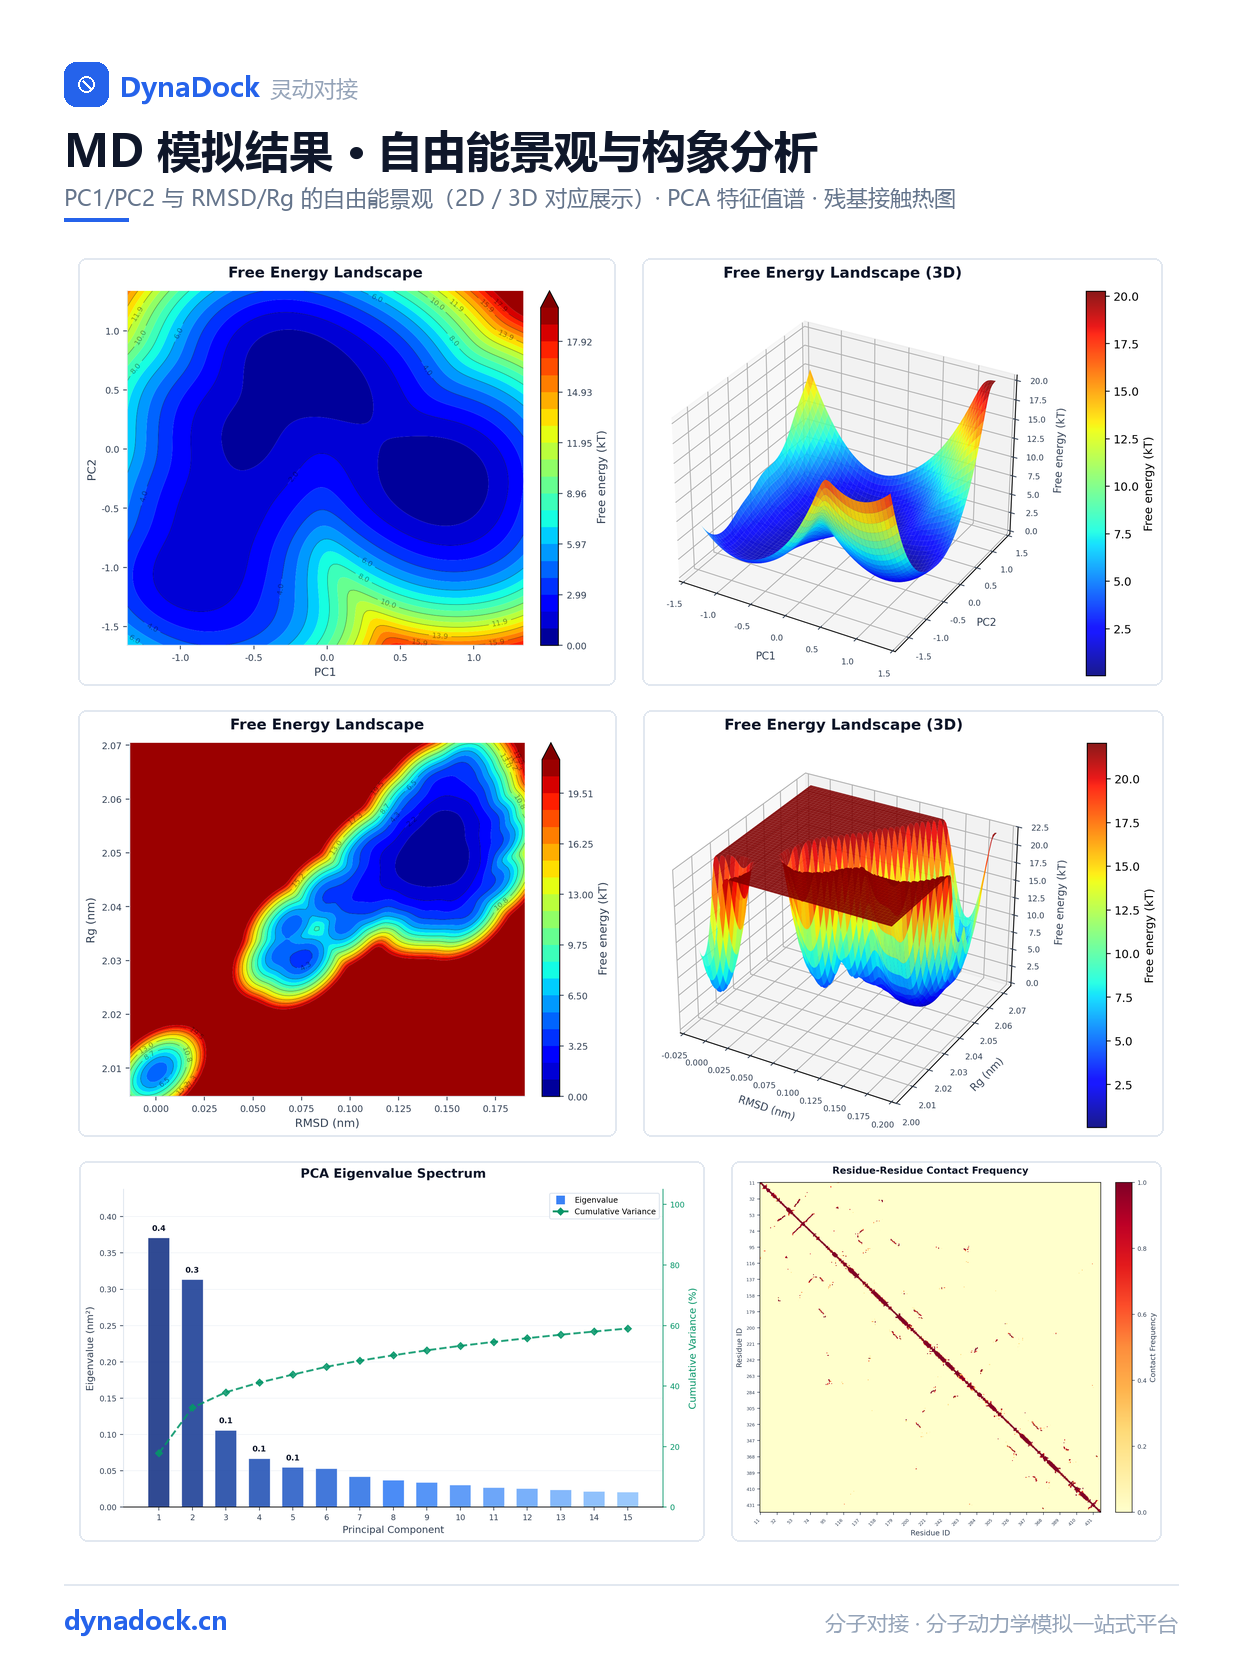
自由能景观基于玻尔兹曼分布 ΔG = −kT lnP,构象出现概率 P 越高,相对自由能越低。本板块包含 PCA 主成分投影和 RMSD/Rg 两种反应坐标,共 4 张图。
5.1 解读指南
- 冷色(蓝 / 紫)= 低自由能 = 稳定构象:分子大部分时间停留在此,即优势构象(稳态盆地)。盆地面积越大、颜色越深,构象占据比例越高。
- 暖色(黄 / 橙 / 红)= 高自由能 = 高能区 / 过渡态:分子极少停留,是稳态之间的「山头 / 壁垒」。数值越大能量越高,构象越不稳定。
- 大片暖色或平缓高原:代表高度无序、不稳定构象,如蛋白解折叠或松散无规卷曲状态。
- 多个盆地:说明存在多个稳定构象态,盆地间的能垒高度反映构象转换的难度。
- 典型数值范围:色标单位为 kT(约 2.48 kJ/mol,300 K);常规 MD 模拟 ΔG 范围 0–20 kT,>30 kT 的高能区极少到达。
5.2 PC1 / PC2 自由能景观 2D
5.3 PC1 / PC2 自由能景观 3D
5.4 RMSD / Rg 自由能景观 2D
5.5 RMSD / Rg 自由能景观 3D
5.2 PC1 / PC2 自由能景观 2D:横轴 PC1、纵轴 PC2 为协方差矩阵的前两个主成分运动方向。色块颜色深浅表示构象出现频率对应的相对自由能。集中于 1–2 个深色盆地表示构象采样集中;分散的多个盆地表示多构象态共存。
5.3 PC1 / PC2 自由能景观 3D:2D 等高线图的三维曲面展示。盆地深度越深、面积越大,对应构象越稳定;盆地之间的「山脊」高度即构象转换能垒。
5.4 RMSD / Rg 自由能景观 2D:以骨架 RMSD(结构偏离程度)和回转半径 Rg(整体紧凑度)为反应坐标。弥补 PCA 轴在构象变化不显著时的信息不足。低 RMSD + 稳定 Rg 的深色区为优势构象。
5.5 RMSD / Rg 自由能景观 3D:3D 视角下更易识别能量盆地的连通性与能垒高度。若盆地单一且深,说明体系采样集中;若多个浅盆地,提示构象高度柔性或多态共存。
5.3 PC1 / PC2 自由能景观 3D:2D 等高线图的三维曲面展示。盆地深度越深、面积越大,对应构象越稳定;盆地之间的「山脊」高度即构象转换能垒。
5.4 RMSD / Rg 自由能景观 2D:以骨架 RMSD(结构偏离程度)和回转半径 Rg(整体紧凑度)为反应坐标。弥补 PCA 轴在构象变化不显著时的信息不足。低 RMSD + 稳定 Rg 的深色区为优势构象。
5.5 RMSD / Rg 自由能景观 3D:3D 视角下更易识别能量盆地的连通性与能垒高度。若盆地单一且深,说明体系采样集中;若多个浅盆地,提示构象高度柔性或多态共存。
6. 配体动力学与构象分析
本板块聚焦配体在结合口袋中的动力学行为、构象采样与聚类分布,以及基于 MDAnalysis 的高级接触分析。数据来源:GROMACS rms / mindist / cluster 模块与 MDAnalysis 后分析。
6.1 配体 RMSD
6.2 蛋白-配体接触数
6.3 蛋白-配体最小距离
6.4 构象簇规模分布
6.5 PCA 特征值谱
PCA 特征值谱
6.6 MDAnalysis 高级接触分析
以下 3 项分析需要 MDAnalysis 库支持。若已生成,将自动展示。
残基接触频率
距离-角度演变
残基-残基接触热图
6.1 配体 RMSD:配体重原子相对参考对接构象的均方根偏差,反映配体在结合口袋中的构象漂移。合理范围:<0.1 nm 表示配体锚定稳固;0.1–0.2 nm 为中等稳定;>0.2 nm 提示配体可能发生明显位移或存在脱离风险。
6.2 蛋白-配体接触数:0.35 nm 截断半径内蛋白-配体原子接触数量随时间的变化。合理范围:接触数稳定在 3–15 个,波动越小说明相互作用越持续稳定;若接触数骤降并长时间保持低值,需结合配体 RMSD 判断是否发生解离。
6.3 蛋白-配体最小距离:蛋白与配体原子之间的最近距离随时间演变。合理范围:持续低于 0.35 nm 表示配体始终位于结合口袋内;若出现持续峰值 >0.5 nm,提示配体短暂或永久性脱离口袋。
6.4 构象簇规模分布:GROMOS 聚类算法(cutoff 0.20 nm)得到的各构象簇所包含的轨迹帧数。合理范围:前 1–2 簇占据 >60% 帧数表示构象采样集中;若分布均匀,说明体系高度柔性或多构象共存。
6.5 PCA 特征值谱:各主成分特征值及累计方差贡献率。合理范围:前 3–5 个主成分累计贡献 >80% 表示运动模式集中;若贡献分散,说明体系存在多个并行运动模式。
6.6 MDAnalysis 高级接触分析:①残基接触频率柱状图:高频接触残基为关键结合位点,可指导突变实验和药物优化;②距离-角度演变图:揭示结合模式动态变化,识别构象切换事件和关键相互作用的形成 / 断裂时刻;③残基-残基接触热图:对角线附近强信号反映二级结构稳定性,远离对角线信号揭示长程相互作用与变构通讯路径。
6.2 蛋白-配体接触数:0.35 nm 截断半径内蛋白-配体原子接触数量随时间的变化。合理范围:接触数稳定在 3–15 个,波动越小说明相互作用越持续稳定;若接触数骤降并长时间保持低值,需结合配体 RMSD 判断是否发生解离。
6.3 蛋白-配体最小距离:蛋白与配体原子之间的最近距离随时间演变。合理范围:持续低于 0.35 nm 表示配体始终位于结合口袋内;若出现持续峰值 >0.5 nm,提示配体短暂或永久性脱离口袋。
6.4 构象簇规模分布:GROMOS 聚类算法(cutoff 0.20 nm)得到的各构象簇所包含的轨迹帧数。合理范围:前 1–2 簇占据 >60% 帧数表示构象采样集中;若分布均匀,说明体系高度柔性或多构象共存。
6.5 PCA 特征值谱:各主成分特征值及累计方差贡献率。合理范围:前 3–5 个主成分累计贡献 >80% 表示运动模式集中;若贡献分散,说明体系存在多个并行运动模式。
6.6 MDAnalysis 高级接触分析:①残基接触频率柱状图:高频接触残基为关键结合位点,可指导突变实验和药物优化;②距离-角度演变图:揭示结合模式动态变化,识别构象切换事件和关键相互作用的形成 / 断裂时刻;③残基-残基接触热图:对角线附近强信号反映二级结构稳定性,远离对角线信号揭示长程相互作用与变构通讯路径。
7. 结论与建议
本次任务的配体单独结合能(Lig Total)为 -135.930 kJ/mol(含配体侧 MM/PB/SA 分量,不含蛋白残基贡献与熵校正项)。
综合判断建议:
- 结构稳定性:结合第 2 章骨架 RMSD、RMSF、Rg 是否在合理范围判断蛋白整体稳定性。
- 能量收敛:第 3 章温度/压力/密度应平稳,总能量不应持续单调漂移。
- 配体结合能:第 4 章 Lig Total 为负值表示配体侧能量驱动结合;Lig MM 绝对值越大表示范德华+库仑作用越强。
- 构象采样:第 5 章自由能景观是否集中于单一盆地;第 6 章配体 RMSD 与构象簇分布是否稳定。
- 接触残基:第 6.6 节残基接触频率柱状图中高频接触残基为结合口袋热点,可用于后续突变验证或药物优化方向。
正式归档:应同时保留结果 ZIP 中的 README.md、原始 XVG/DAT/CSV 数据、专业分析图表和本 HTML 报告。
8. 报告汇总图
本报告的专业分析图表汇总(从左到右:① 结构稳定性与性质分布 · ② 能量与结合自由能 · ③ 自由能景观与构象分析),可左右滑动查看大图。
想用自己的体系生成这样一份报告?
上传蛋白-配体复合物即可启动全自动 GROMACS MD 模拟,自动输出 20+ 张专业分析图表与本页同规格的完整 HTML 报告。
本报告由 DynaDock 灵动对接 自动生成
分子对接 · 分子动力学模拟 · 结合自由能分析一站式平台
分子对接 · 分子动力学模拟 · 结合自由能分析一站式平台